Farmaco Lyrica (Pregabalin): indicazioni ed effetti collaterali

MEDICINA ONLINE FARMACO FARMACI EFFETTI COLLATERALI INDICAZIONI CONTROINDICAZIONI EFFETTO DOSE DOSAGGIO PILLOLE CREMA PASTIGLIE SUPPOSTE SIRINGA INIEZIONE EMIVITA FARMACOCINETICA.jpgLYRICA® è il nome comune commerciale per l’Italia di un medicinale che contiene il principio attivo (cioè la sostanza che esplica l’azione terapeutica) Pregabalin, ed è disponibile sotto forma di compresse di colore bianco da 25, 50 e 150 mg, di colore bianco e arancione da 75, 225 e 500 mg, di colore arancione da 200 mg e in soluzione orale da 20 mg/ml.

Indicazioni:

Lyrica viene usato, da solo o in combinazione con altri farmaci, come antiepilettico-anticonvulsivante e trova indicazione specifica nel trattamento di:

  • epilessia;
  • disturbo d’ansia generalizzato (GAD);
  • dolore neuropatico centrale;
  • dolore neuropatico periferico causato da complicanze dell’algodistrofia (o distrofia simpatica riflessa).

Importante: Se ti è stato prescritto il farmaco, e nel corso del trattamento, ritieni che il medicinale ti stia causando  malessere o effetti “collaterali” indesiderabili, o pensi che non stia funzionando, parlane con il tuo medico o con il farmacista.

Cosa è necessario sapere prima di iniziare il trattamento

LYRICA può essere controindicato in alcune persone. È’ importante che il medico che prescrive il farmaco conosca la tua storia medica completa, ed in particolare è necessario che sappia:

  • se sei allergico o hai avuto una reazione allergica ad uno qualsiasi degli ingredienti inclusi nel medicinale
  • se sei allergico o hai avuto intolleranza verso il pregabalin o preparati che lo contengono
  • se hai problemi epatici (al fegato)
  • se sei allergico ad altre sostanze /ingredienti particolari (anche in alimenti e cibi) /sostanze ambientali. Assicurati di raccontare al medico più elementi che puoi
  • Ci possono essere interazioni con altri farmaci: riferisci la lista completa di ciò che assumi al medico o al farmacista.

Non utilizzare LYRICA nei seguenti casi: 

  • se hai verificato, dalle osservazioni precedenti, di essere allergico ad uno o a più componenti del medicinale;
  • se hai un’età inferiore ai 18 anni;
  • se sei in stato di gravidanza;
  • se stai allattando.

Leggi anche:

LYRICA può avere interazioni con alcuni medicinali

Le interazioni, ovvero “interferenze” che possono alterare l’azione terapeutica, possono causare reazioni avverse (ADRs) o comprometterne l’efficacia terapeutica. Informa il medico o il farmacista se stai assumendo uno o più tra i seguenti medicinali:

  • Ossicodone – (utilizzato come analgesico);
  • Lorazepam – (utilizzato per il trattamento dell’ansia).

Esistono anche altri farmaci che hanno dimostrato interazioni con Pregabalin, ma la valutazione dei rischi, rispetto al beneficio che consegue al trattamento terapeutico con Pregabalin verrà valutato dal tuo medico. Informa pertanto il medico o il farmacista sulla eventuale lista di farmaci che stai assumendo

Dieta o bevande particolari

Dieta: alcuni farmaci possono interagire con alcuni alimenti. In alcuni casi, questo può comportare conseguenze rischiose o comunque alterare l’efficacia terapeutica ed il medico può consigliare di evitare certi alimenti. Nel caso di PREGABALIN, il medico non ritenga di darti indicazioni specifiche, puoi continuare con la tua dieta abituale.

Come agisce LYRICA

Il principio attivo di Lyrica, Pregabalin, è simile nella struttura al “neurotrasmettitore” dell’organismo acido gamma-ammino butirrico (GABA), ma ha effetti biologici molto diversi. I neurotrasmettitori sono sostanze chimiche che permettono alle cellule nervose di comunicare tra di loro. Le precise modalità d’azione di pregabalin non sono del tutto note, ma si ritiene che pregabalin influisca sul modo in cui il calcio penetra nelle cellule nervose. In questo modo si riduce l’attività di alcune cellule nervose nel cervello e nel midollo spinale, con conseguente riduzione del rilascio di altri neurotrasmettitori che intervengono nel dolore, nell’epilessia e nell’ansia.

Leggi anche:

Come va assunto Lyrica?

Le capsule devono essere inghiottite intere con acqua. Nei pazienti con problemi ai reni il dosaggio è minore.

In che dosaggio va assunto Lyrica?

La dose iniziale raccomandata di Lyrica è di 150 mg al giorno, suddivisa in due o tre dosi. Dopo tre-sette giorni, la dose può essere aumentata a 300 mg al giorno. Le dosi possono essere aumentate gradatamente – se il medico curante lo ritiene – fino ad un dosaggio maggiore del doppio finché si raggiunge la dose più efficace. La dose massima è di 600 mg/giorno, ma alcuni pazienti traggono giovamento da una terapia che non raggiunge tale dosaggio.

Come sospendere Lyrica?

La sospensione del trattamento con Lyrica deve avvenire in modo graduale, nell’arco di almeno una settimana, dimezzando le dosi. NON interrompere completamente la terapia senza una graduale diminuzione.

Ti potranno essere proposte modalità leggermente differenti da quelle appena citate: attieniti a quanto ti prescrive esattamente il tuo medico, senza affidarti al “fai da te”: non modificare MAI da solo la terapia.

Quali sono gli effetti indesiderati o avversi (“effetti collaterali”) più comuni che può provocare LYRICA?

  • capogiri;
  • stanchezza;
  • aumento dell’appetito;
  • confusione;
  • disorientamento;
  • vertigini;
  • gonfiore del corpo;
  • aumento di peso;
  • difficoltà nell’erezione.

Se il farmaco viene assunto le prime volte in quantità eccessiva, senza rispettare una certa gradualità di dose in aumento, si potrebbero verificare episodi di particolare euforia.

Se il farmaco viene cessato improvvisamente, senza rispettare una certa gradualità di dose in diminuzione, si potrebbero verificare episodi di particolare malessere e stanchezza.

Se noti segni di effetti o disturbi che influiscono marcatamente sul tuo stato di salute, o se ritieni che il medicinale non sia efficace come ti aspetteresti, ti raccomandiamo di segnalarlo al tuo medico o al farmacista, o al medico ospedaliero che ti sta assistendo. Questi valuterà, anche insieme a te il problema: si potrà proseguire la terapia, se comunque ritenete che il beneficio curativo/terapeutico superi il rischio (l’entità) dell’effetto avverso o “fastidioso”, oppure si potrà decidere di compilare ed inviare al Ministero della Salute un breve report, ovvero una scheda che viene indicata con il nome   di “Segnalazione di Farmacovigilanza”: questo è utile sia alla ricerca medica che alla società, al fine di consolidare le conoscenze e riconoscere nuovi, o non ancora conosciuti, o poco frequenti ma pericolosi effetti avversi provocati dai medicinali. Il medico o il farmacista ti potranno spiegare in modo approfondito cosa è e perché è utile la Farmacovigilanza.

Fai attenzione anche ad evitare di guidare o di usare a lavoro apparecchi potenzialmente pericolosi se ti senti molto affaticato.

Utilizzo di sostanze “complementari”, prodotti omeopatici, naturali o altri medicinali “alternativi”: 

Molte persone sono solite ricorrere all’automedicazione o al ricorso di sostanze che rientrano in qualche modo nella cosiddetta “Medicina alternativa”. Queste sostanze non sempre sono utili a curare la tua malattia, e molto spesso invece possono interagire o compromettere l’efficacia dei medicinali effettivamente efficaci prescritti dal tuo medico per curare la tua malattia. Anche il farmacista può darti preziosi consigli su un utilizzo appropriato di queste sostanze, o comunicarti quando sono controindicate.

Nel caso di LYRICA informa il tuo medico o il farmacista per:

  • qualsiasi altro prodotto erboristico o “integratore” che stai utilizzando o che intendi utilizzare;
  • qualsiasi altro prodotto “omeopatico” che stai utilizzando o intendi utilizzare, consultati con il farmacista.

Leggi anche:

Lo staff di Medicina OnLine

Se ti è piaciuto questo articolo e vuoi essere aggiornato sui nostri nuovi post, metti like alla nostra pagina Facebook o seguici su Twitter, su Instagram o su Pinterest, grazie!
Rinalgit (cetirizina) 10mg compresse e gocce, foglietto illustrativo

MEDICINA ONLINE FARMACO FARMACIA PHARMACIST PHOTO PIC IMAGE PHOTO PICTURE HI RES COMPRESSE INIEZIONE SUPPOSTA PER OS SANGUE INTRAMUSCOLO CUORE PRESSIONE DIABETE CURA TERAPIA FARMACOLOGICDenominazione

CETIRIZINA ABC

Categoria Farmacoterapeutica

Antistaminici per uso sistemico.

Principi Attivi

Cetirizina dicloridrato.

Eccipienti

Compresse 10 mg: lattosio monoidrato, cellulosa microcristallina, silice colloidale anidra, magnesio stearato, sodio amido glicolato.

Gocce orali, soluzione 10 mg/ml: glicerolo 85%, glicole propilenico, saccarina sodica, metile paraidrossibenzoato, propile paraidrossibenzoato, sodio acetato triidrato, acido acetico glaciale, acqua depurata.

Indicazioni

>>Compresse. Adulti e pazienti pediatrici a partire da 6 anni di eta’:trattamento dei sintomi nasali e oculari della rinite allergica stagionale e perenne; trattamento sintomatico dell’orticaria cronica idiopatica. >>Gocce. Adulti e bambini a partire da 2 anni di eta’: trattamento dei sintomi nasali e oculari della rinite allergica stagionale e perenne; trattamento sintomatico dell’orticaria cronica idiopatica.

Controindicazioni/Eff.Secondar

Ipersensibilita’ al principio attivo, ad uno qualsiasi degli eccipienti, all’idrossizina o a qualunque derivato della piperazina; pazienti con grave insufficienza renale con clearance della creatinina inferiorea 10 ml/min; pazienti con rari problemi ereditari di intolleranza algalattosio, deficit di Lapp lattasi o malassorbimento di glucosio-galattosio non devono assumere compresse di Cetirizina.

Posologia

>Compresse. Bambini di eta’ compresa tra 6 e 12 anni: 5 mg due volteal giorno (mezza compressa due volte al giorno). Adulti e bambini al di sopra dei 12 anni: 10 mg una volta al giorno (1 compressa). Le compresse devono essere inghiottite con un bicchiere di liquido.

>Gocce orali, soluzione. Bambini di eta’ compresa tra 2 e 6 anni: 2.5 mg due volte al giorno (5 gocce due volte al giorno). Bambini di eta’ compresatra 6 e 12 anni: 5 mg due volte al giorno (10 gocce due volte al giorno). Adulti e bambini al di sopra dei 12 anni: 10 mg una volta al giorno. (20 gocce). Le gocce devono essere depositate su un cucchiaio o diluite in acqua e assunte per via orale. Se si utilizza la diluizione, si deve considerare che il volume di acqua aggiunto alle gocce deve essere in quantita’ tale da poter essere assunto dal paziente, specialmente per la somministrazione pediatrica. La soluzione diluita deve essere somministrata immediatamente. Pazienti anziani: sulla base dei datidisponibili, nei soggetti anziani con funzionalita’ renale normale nonrisulta necessaria alcuna riduzione della dose. Pazienti con insufficienza renale di grado da moderato a grave: non sono disponibili dati che documentino il rapporto efficacia/sicurezza nei pazienti con insufficienza renale. Poiche’ la cetirizina e’ prevalentemente escreta per via renale, nei casi in cui non possono essere utilizzati trattamenti alternativi, gli intervalli tra le dosi devono essere personalizzati inbase alla funzionalita’ renale.

>>Adattamento della posologia per adulti con funzionalita’ renale compromessa. Gruppo normale >= 80 ml/min:10 mg una volta al giorno; gruppo lieve 50 – 79 ml/min: 10 mg una volta al giorno; gruppo moderata 30 – 49 ml/min: 5 mg una volta al giorno; gruppo grave < 30 ml/min: 5 mg una volta ogni 2 giorni; malattia renale all’ultimo stadio – pazienti in dialisi < 10 ml/min: controindicata. Nei pazienti pediatrici affetti da insufficienza renale, la dose dovra’ essere adattata individualmente, tenendo in considerazione la clearance renale e il peso corporeo del paziente. Pazienti con insufficienza epatica: i pazienti affetti solo da insufficienza epatica non necessitano di alcun adattamento della posologia. Pazienti con insufficienza epatica e renale: si raccomanda un adattamento della posologia.

Conservazione

Questo medicinale non richiede alcuna speciale condizione per la conservazione.

Avvertenze

Alle dosi terapeutiche, non sono state evidenziate interazioni clinicamente significative con alcool (per livelli ematici di alcool di 0,5 g/l). Tuttavia, si raccomanda cautela in caso di assunzione concomitante di alcool. Si raccomanda cautela nei pazienti epilettici e nei pazienti a rischio di convulsioni. L’uso della formulazione in compresse non e’ raccomandato nei bambini di eta’ inferiore ai 6 anni, poiche’ questa formulazione non consente un appropriato adattamento della dose. L’uso della formulazione in gocce orali, soluzione non e’ raccomandatonei bambini di eta’ inferiore a 2 anni. Il metilparaidrossibenzoato eil propilparaidrossibenzoato contenuti nelle gocce orali 10 mg/ml possono causare reazioni allergiche (talora ritardate). I test cutanei perl’allergia sono inibiti dagli antistaminici ed e’ richiesto un periodo di wash-out (di 3 giorni) prima di effettuarli.

Interazioni

Per il profilo farmacocinetico, farmacodinamico e di tollerabilita’ della cetirizina, non sono previste interazioni con questo antistaminico. Negli studi di interazione farmaco-farmaco, in effetti, non sono state riportate ne’ interazioni farmacodinamiche ne’ interazioni farmacocinetiche significative, in particolare con pseudoefedrina o teofillina(400 mg/die). Il grado di assorbimento della cetirizina non viene ridotto dall’assunzione di cibo; sebbene la percentuale di assorbimento sia diminuita.

Effetti Indesiderati

Studi clinici hanno mostrato che la cetirizina al dosaggio raccomandato ha effetti indesiderati minori a livello del SNC, che includono sonnolenza, affaticamento, capogiri e cefalea. In qualche caso, e’ stata riportata stimolazione paradossa del SNC. Benche’ la cetirizina sia uninibitore selettivo dei recettori H 1 periferici e sia relativamente priva di attivita’ anticolinergica, sono stati segnalati rari casi di difficolta’ nella minzione, disturbi dell’accomodazione dell’occhio e secchezza delle fauci. Sono stati segnalati casi di funzionalita’ epatica anomala con innalzamento degli enzimi epatici accompagnato da bilirubina elevata, la maggior parte dei quali risolti a seguito di interruzione del trattamento con cetirizina dicloridrato. Nell’ambito di sperimentazioni cliniche controllate in doppio cieco o di studi di farmacologia clinica, nei quali sono stati confrontati gli effetti di cetirizina verso placebo o altri antistaminici al dosaggio raccomandato (10 mg al giorno per la cetirizina) per le quali sono disponibili dati quantitativi di sicurezza, sono stati trattati con cetirizina piu’ di 3200soggetti. In base a questi dati, nell’ambito di sperimentazioni controllate contro placebo sono stati segnalati i seguenti eventi avversi con una incidenza pari o superiore all’1,0 % nel corso di trattamento con cetirizina 10 mg. Organismo nel suo insieme – patologie generali: affaticamento. Patologie del sistema nervoso centrale e periferico: capogiri, cefalea. Patologie del sistema gastro-intestinale: dolore addominale, secchezza delle fauci, nausea. Disturbi psichiatrici: sonnolenza. Patologie del sistema respiratorio: faringite. Sebbene l’incidenzadella sonnolenza con la cetirizina fosse piu’ comune che con il placebo, tale evento e’ risultato di entita’ da lieve a moderata nella maggioranza dei casi. Ulteriori studi in cui sono state effettuate prove obiettive hanno dimostrato che le usuali attivita’ quotidiane non vengono compromesse alla dose giornaliera consigliata, nei volontari sani giovani. Reazioni avverse con una incidenza pari o superiore all’ 1,0% nei bambini di eta’ compresa tra 6 mesi e 12 anni, in studi clinici controllati verso placebo o studi di farmacologia clinica. Patologie delsistema gastro-intestinale: diarrea, disturbi psichiatrici, sonnolenza. Patologie del sistema respiratorio: rinite. Organismo nel suo insieme – patologie generali: affaticamento. >>Esperienza post-marketing. Gli effetti indesiderati sono descritti secondo la classificazione MedDRA per sistemi e organi e in accordo con la frequenza definita sulla base dell’esperienza post-marketing. Le frequenze sono definite come segue: molto comune (>= 1/10); comune (>= 1/100, < 1/10); non comune: (>=1/1000 <1/100); raro (>= 1/10.000, <1/1000); molto raro (<1/10.000); non nota. Patologie del sistema emolinfopoietico. Molto raro: trombocitopenia. Disturbi del sistema immunitario. Raro: ipersensibilita’; molto raro: shock anafilattico. Disturbi psichiatrici. Non comune: agitazione; rari: aggressivita’, confusione, depressione, allucinazioni, insonnia; molto raro: tic. Patologie del sistema nervoso. Non comune: parestesia; rari: convulsioni, disordini dei movimenti; molto rari: disgeusia, sincope, tremore, distonia, discinesia; non nota: amnesia, compromissione della memoria. Patologie dell’occhio. Molto rari: disturbo dell’accomodazione, visione offuscata, oculorotazione. Patologie cardiache. Raro: tachicardia. Patologie gastrointestinali. Non comune: diarrea. Patologie epatobiliari. Raro: funzionalita’ epatica alterata (innalzamento delle transaminasi, della fosfatasi alcalina, della gamma-GT edella bilirubina). Patologie della cute e del tessuto sottocutaneo. Non comuni: prurito, rash; raro: orticaria; molto rari: edema angioneurotico, eruzione fissa da farmaci. Patologie renali e urinarie. Molto rari: disuria, enuresi. Patologie sistemiche e condizioni relative allasede di somministrazione. Non comuni: astenia, malessere; raro: edema. Esami diagnostici. Raro: aumento di peso.

Gravidanza E Allattamento

Per cetirizina sono disponibili pochissimi dati clinici su gravidanzeesposte al trattamento. Studi sugli animali non mostrano effetti dannosi diretti o indiretti per quanto riguarda la gravidanza, lo sviluppoembrionale/fetale, il parto o lo sviluppo post-natale. La prescrizionea donne in gravidanza deve essere effettuata con cautela. Cetirizinae’ escreta nel latte materno a concentrazioni che rappresentano dal 25% al 90% di quelle misurate nel plasma, a seconda del tempo di campionamento dopo la somministrazione. Pertanto la prescrizione a donne cheallattano deve essere effettuata con cautela.

Leggi anche:

Lo staff di Medicina OnLine

Se ti è piaciuto questo articolo e vuoi essere aggiornato sui nostri nuovi post, metti like alla nostra pagina Facebook o seguici su Twitter, su Instagram o su Pinterest, grazie!

Fenofibrato Teva (fenofibrato) 200mg foglietto illustrativo

MEDICINA ONLINE FARMACO FARMACI EFFETTI COLLATERALI INDICAZIONI CONTROINDICAZIONI EFFETTO DOSE DOSAGGIO PILLOLE CREMA PASTIGLIE SUPPOSTE SIRINGA INIEZIONE EMIVITA FARMACOCINETICADenominazione

FENOFIBRATO TEVA

Categoria Farmacoterapeutica

Sostanze modificatrici dei lipidi, non associate; fibrati.

Principi Attivi

Ogni capsula contiene 200 mg di fenofibrato.

Eccipienti

Contenuto della capsula: sodio laurilsolfato, povidone (K-25), amido di mais, pregelatinizzato, crospovidone (tipo A), croscarmellosa sodica, carbossimetilamido sodico (estratto dalla patata), silice colloidaleanidra, sodio stearilfumarato. Rivestimento della capsula: gelatina,titanio diossido (E171), rosso allura AC. Inchiostro commestibile contenente gommalacca, ferro ossido nero, glicole propilenico.

Indicazioni

Terapia aggiuntiva alla dieta o ad altro trattamento farmacologico (per esempio attivita’ fisica, riduzione del peso) per le seguenti condizioni: trattamento dell’ipertrigliceridemia grave in presenza o assenzadi livelli bassi di colesterolo HDL; iperlipidemia mista quando le statine sono controindicate o non tollerate.

Controindicazioni/Eff.Secondar

Disfunzione renale o epatica grave; patologie della cistifellea; cirrosi biliare; fotoallergia nota o reazioni fototossiche nel corso di trattamenti con fibrati o ketoprofene; pancreatite cronica o acuta ad eccezione della pancreatite acuta dovuta a ipertrigliceridemia grave; bambini.

Posologia

Per uso orale. Per le dosi non ottenibili/praticabili con questo dosaggio, sono disponibili altri dosaggi e forme farmaceutiche. Adulti: negli adulti, la dose iniziale raccomandata e’ di una capsula da 200 mg assunta ogni giorno durante un pasto principale. Il fenofibrato deve essere sempre assunto insieme al cibo, in quanto e’ meno bene assorbitoa stomaco vuoto. Le misure dietetiche stabilite prima della terapia devono essere continuate. La risposta alla terapia deve essere monitorata determinando i valori dei lipidi nel siero. Di solito il trattamentocon fenofibrato e’ seguito da una rapida riduzione dei livelli di lipidi nel siero, tuttavia il trattamento deve essere sospeso se non si raggiunge una risposta adeguata nell’arco di tre mesi. Bambini: nel bambino, la dose raccomandata e’ di 67 mg di fenofibrato micronizzato/die/20 kg di peso corporeo. L’uso di forme di dosaggio da 200 mg e’ controindicato nei bambini. Anziani: nei pazienti anziani senza compromissione renale, e’ raccomandata la normale dose per adulti. Compromissionerenale: in caso di disfunzione renale, puo’ essere necessario ridurrela dose in base al livello della clearance della creatinina, per esempio: clearance della creatinina < 60 ml/min: due capsule da 67 mg; clearance della creatinina <20 ml/min: una capsula da 67 mg.

Conservazione

Conservare nella confezione originale, per tenere il medicinale al riparo dalla luce. Conservare il blister nella scatola esterna.

Avvertenze

In caso di disfunzione renale, puo’ essere necessario ridurre la dosedi fenofibrato in base al livello di clearance della creatinina. La riduzione della dose deve essere presa in considerazione nei pazienti anziani con funzionalita’ renale compromessa. Funzionalita’ epatica In alcuni pazienti sono stati riportati aumenti dei livelli delle transaminasi. Nella maggior parte dei casi si e’ trattato di aumenti transitori, minori e asintomatici. Si raccomanda di monitorare i livelli delletransaminasi ogni 3 mesi per i primi 12 mesi del trattamento. Attenzione deve essere riservata ai pazienti che sviluppano un aumento dei livelli di transaminasi e il trattamento deve essere interrotto se i livelli di ASAT e ALAT aumentano piu’ di 3 volte rispetto al limite superiore dei valori normali o alle 100 UI. Pancreatite: sono stati segnalati casi di pancreatite in pazienti che assumono fenofibrato. Questa evenienza puo’ rappresentare una mancata efficacia in pazienti con ipertrigliceridemia grave, un effetto diretto del farmaco o un fenomeno secondario mediato da formazione di calcoli o depositi sabbiosi nel trattobiliare con ostruzione del dotto biliare. Miopatia: a seguito di somministrazione di fibrati o di altri agenti ipolipemizzanti, sono statisegnalati casi di tossicita’ muscolare, compresi casi molto rari di rabdomiolisi. L’incidenza di questi effetti aumenta in caso di ipoalbuminemia e pregressa insufficienza renale. La tossicita’ muscolare deve essere sospettata nei pazienti che presentano una mialgia diffusa, miosite, crampi muscolari, debolezza e/o un aumento marcato della CPK (livelli superiori di 5 volte i valori normali). In questi casi il trattamento con fenofibrato deve essere interrotto. I pazienti con fattori dipredisposizione alle miopatie e/o rabdomiolisi, che comprendono pazienti di eta’ superiore ai 70 anni, anamnesi personale o familiare di disturbi muscolari ereditari, danno renale, ipotiroidismo ed elevata assunzione di alcol, possono essere a maggiore rischio di sviluppare unarabdomiolisi. Per questi pazienti, gli eventuali benefici e rischi della terapia a base di fenofibrato devono essere soppesati con attenzione. Il rischio di tossicita’ muscolare puo’ essere aumentato se il fenofibrato viene somministrato con un altro fibrato o con un inibitore della HMG-CoA reduttasi, particolarmente nei casi di preesistente malattia muscolare. Di conseguenza, la co-prescrizione di fenofibrato con una statina deve essere riservata ai pazienti con dislipidemia combinatagrave ed elevato rischio cardiovascolare senza una storia pregressa di miopatia. Tale terapia di combinazione deve essere adottata con cautela e i pazienti devono essere monitorati attentamente per individuareeventuali segni di tossicita’ muscolare. Per i pazienti iperlipidemici che assumono estrogeni o contraccettivi contenenti estrogeno, e’ necessario accertarsi se l’iperlipidemia sia di natura primaria o secondaria. Funzionalita’ renale: il trattamento deve essere interrotto in caso di aumento dei livelli della creatinina > 50% dell’ULN (limite superiore della normalita’). Si raccomanda di prendere in considerazione la misurazione della creatinina nel corso dei primi tre mesi successiviall’inizio del trattamento. Bambini Il trattamento precoce e’ giustificato solo in caso di malattia ereditaria (iperlipidemia familiare); inoltre si dovra’ procedere alla determinazione della natura precisa della iperlipidemia attraverso test genetici e esami di laboratorio. Siraccomanda di iniziare il trattamento insieme a un regime dietetico controllato per un periodo di almeno 3 mesi. L’inizio del trattamento con il medicinale deve essere preso in considerazione solo dopo una consulenza specialistica e solo in casi di forme gravi con segni clinici di aterosclerosi e/o xantoma e/o in casi in cui i pazienti siano affetti da patologie cardiovascolari aterosclerotiche prima dei 40 anni d’eta’.

Interazioni

Anticoagulanti orali: il fenofibrato aumenta l’effetto degli anticoagulanti orali e puo’ accentuare il rischio di sanguinamento. Nei pazienti che assumono una terapia a base di anticoagulanti orali, la dose degli anticoagulanti deve essere ridotta di circa un terzo all’inizio deltrattamento e successivamente adeguata in modo graduale se necessarioin base al monitoraggio INR (International Normalised Ratio). Inibitori della HMG-CoA reduttasi o altri fibrati Il rischio di grave tossicita’ muscolare aumenta se il fenofibrato viene assunto insieme agli inibitori della HMG-CoA reduttasi o ad altri fibrati. Tale terapia di combinazione deve essere adottata con cautela e i pazienti devono esseremonitorati attentamente per individuare eventuali segni di tossicita’muscolare. Ciclosporina: durante la somministrazione concomitante di fenofibrato e ciclosporina sono stati riportati alcuni casi gravi di danno reversibile della funzionalita’ renale. La funzionalita’ renale ditali pazienti deve essere pertanto monitorata con attenzione e il trattamento con il fenofibrato deve essere sospeso in caso di alterazionegrave dei parametri di laboratorio.

Effetti Indesiderati

Frequenza degli effetti indesiderati: comune (>= 1/100, <1/10), non comune (>=1/1.000, <1/100), raro (>= 1/10.000, <1/1.000), molto raro (<=1/10.000), non nota. Esami diagnostici. Raro: aumento della creatinina e dell’urea nel siero, generalmente lieve. Patologie del sistema emolinfopoietico. Raro: lieve diminuzione dell’emoglobina e dei leucociti. Patologie del sistema nervoso. Raro: cefalea, astenia sessuale. Patologie dell’orecchio e del labirinto. Raro: vertigini. Patologie respiratorie, toraciche e mediastiniche. Molto raro: pneumopatie interstiziali. Patologie gastrointestinali. Comune: disturbi digestivi, gastricio intestinali (dolore addominale, nausea, vomito, diarrea e flatulenza) di gravita’ moderata; non comune: pancreatite. Patologie della cutee del tessuto sottocutaneo. Non comune: reazioni come eruzioni cutanee, prurito, orticaria, o reazioni di fotosensibilita’; raro: alopecia;molto raro: fotosensibilita’ cutanea con eritema, formazione di vescicole o noduli sulle zone della pelle esposte alla luce del sole o ai raggi UV artificiali in casi singoli (anche dopo diversi mesi di uso senza complicanze). Patologie del sistema muscoloscheletrico e del tessuto connettivo. Raro: tossicita’ muscolare (mialgia diffusa, miosite, crampi muscolari e debolezza); molto raro: rabdomiolisi. Patologie vascolari. Non comune: tromboembolismo (embolia polmonare, trombosi venosaprofonda). Patologie sistemiche. Raro: stanchezza. Patologie epatobiliari. Comune: in alcuni pazienti e’ possibile riscontrare livelli moderatamente elevati di transaminasi nel siero che raramente interferiscono con il trattamento; non comune: sono stati riportati casi di calcolosi biliare; molto raro: sono stati riportati rarissimi casi di epatite. Quando si manifestano sintomi (per esempio itterizia, prurito) che indicano epatite, si dovra’ ricorrere ad analisi di laboratorio per accertamenti e il fenofibrato deve essere sospeso, se e’ il caso.

Gravidanza E Allattamento

Non sono disponibili dati adeguati relativi all’impiego di fenofibratonelle donne in gravidanza. Gli studi effettuati sugli animali non hanno dimostrato alcun effetto teratogeno. Sono stati riscontrati effettiembriotossici nell’intervallo di dosi che hanno provocato tossicita’nelle madri. Il rischio potenziale nell’uomo non e’ noto. Pertanto ilfenofibrato deve essere utilizzato durante la gravidanza solo in seguito a un’attenta valutazione del rapporto rischio/beneficio. Non sono disponibili dati relativi all’escrezione del fenofibrato e/o dei suoi metaboliti nel latte materno. Pertanto non deve essere utilizzato in madri che allattano.

Leggi anche:

Lo staff di Medicina OnLine

Se ti è piaciuto questo articolo e vuoi essere aggiornato sui nostri nuovi post, metti like alla nostra pagina Facebook o seguici su Twitter, su Instagram o su Pinterest, grazie!

Sivastin (simvastatina) 10mg compresse rivestite, foglietto illustrativo

MEDICINA ONLINE FARMACO FARMACI EFFETTI COLLATERALI INDICAZIONI CONTROINDICAZIONI EFFETTO DOSE DOSAGGIO PILLOLE CREMA PASTIGLIE SUPPOSTE SIRINGA INIEZIONE EMIVITA FARMACOCINETICADenominazione

SIVASTIN COMPRESSE RIVESTITE CON FILM

Categoria Farmacoterapeutica

Inibitori della HMG-CoA reduttasi.

Principi Attivi

Simvastatina.

Eccipienti

Interno della compressa: butilidrossianisolo, acido ascorbico, acido citrico monoidrato, cellulosa microcristallina, amido pregelatinizzato,magnesio stearato, lattosio monoidrato. Rivestimento della compressa:ipromellosa, idrossipropilcellulosa, titanio diossido, talco, ferro ossido giallo (compresse da 10 e 20 mg), ferro ossido rosso.

Indicazioni

Ipercolesterolemia: trattamento della ipercolesterolemia primaria o della dislipidemia mista, come integratore della dieta, quando la risposta alla dieta e ad altri trattamenti non farmacologici (es. eserciziofisico, riduzione del peso corporeo) e’ inadeguata. Trattamento dellaipercolesterolemia familiare omozigote come integratore della dieta edi altri trattamenti ipolipemizzanti (es. LDL aferesi) o se tali trattamenti non sono appropriati. Prevenzione cardiovascolare: riduzione della mortalita’ e della morbilita’ cardiovascolare in pazienti con malattia aterosclerotica cardiovascolare manifesta o diabete mellito, conlivelli di colesterolo normali o aumentati, come coadiuvante per la correzione di altri fattori di rischio e di altre terapie cardioprotettive.

Controindicazioni/Eff.Secondar

Ipersensibilita’ alla simvastatina o ad uno qualsiasi degli eccipienti. Epatopatia in fase attiva o innalzamenti persistenti delle transaminasi sieriche senza causa evidente. Gravidanza e allattamento. Somministrazione concomitante di potenti inibitori del CYP3A4.

Posologia

L’intervallo posologico e’ di 5-80 mg/die somministrati per via oralein dose singola alla sera. Aggiustamenti della dose, se richiesti, debbono essere fatti a intervalli di non meno di 4 settimane sino ad un massimo di 80 mg/die somministrati in una singola dose alla sera. Il dosaggio di 80 mg e’ raccomandato solo nei pazienti con ipercolesterolemia grave e ad alto rischio di complicazioni cardiovascolari che con dosi piu’ basse non hanno raggiunto gli obiettivi terapeutici e quando ci si aspetta che i benefici siano superiori ai potenziali rischi. Ipercolesterolemia: il paziente deve essere posto in regime di dieta standard ipocolesterolemica e deve continuare questa dieta durante il trattamento con il farmaco. La dose iniziale e’ abitualmente 10-20 mg/die somministrato in dose singola alla sera. I pazienti per i quali e’ necessaria una ampia riduzione del C-LDL (superiore al 45 %) possono iniziare con 20-40 mg/die somministrati in dose singola alla sera. Gli aggiustamenti della dose, se necessari, devono essere eseguiti come specificato sopra. Ipercolesterolemia familiare omozigote Sulla base dei risultati di uno studio clinico controllato, la dose raccomandata e’ 40 mg/die alla sera o 80 mg/die in tre dosi divise di 20 mg, 20 mg, e unadose alla sera di 40 mg. In questi pazienti il prodotto deve essere utilizzato in aggiunta ad altri trattamenti ipolipemizzanti (per es. LDLaferesi) o se questi trattamenti non sono disponibili. Prevenzione cardiovascolare La dose abituale va da 20 a 40 mg/die somministrati in dose singola alla sera in pazienti ad alto rischio di cardiopatia coronarica (CHD, con o senza iperlipidemia). La terapia farmacologia puo’ essere iniziata simultaneamente alla dieta e all’esercizio fisico. Gliaggiustamenti della dose, se necessari, devono essere eseguiti come specificato. Terapia concomitante: il medicinale e’ efficace da solo o in associazione ai sequestranti degli acidi biliari. La somministrazione deve avvenire o > 2 ore prima o > 4 ore dopo la somministrazione diun sequestrante degli acidi biliari. Per i pazienti che assumono ciclosporina, danazolo, gemfibrozil, o altri fibrati (eccetto il fenofibrato) in concomitanza al farmaco, la dose del prodotto non deve superarei 10 mg/die. In pazienti che assumono amiodarone o verapamil in concomitanza al medicinale, la dose del farmaco non deve superare i 20 mg/die. In pazienti che assumono diltiazem o amlodipina in concomitanza alprodotto, la dose del medicinale non deve superare i 40 mg/die. Dosi nell’insufficienza renale: non sono necessarie modificazioni della dosein pazienti con insufficienza renale moderata. In pazienti con insufficienza renale grave, dosi superiori a 10 mg/die devono essere attentamente valutate e, se ritenute necessarie, somministrate con cautela. Uso negli anziani: non sono necessari aggiustamenti della dose. Uso neibambini e negli adolescenti (eta’ 10-17 anni): per i bambini e gli adolescenti (ragazzi in stadio di Tanner II e superiore e ragazze in post-menarca da almeno un anno, dai 10 ai 17 anni di eta’) con ipercolesterolemia familiare eterozigote la dose iniziale usuale raccomandata e’10 mg/die somministrata in dose singola alla sera. I bambini e gli adolescenti devono essere posti in regime di dieta standard ipocolesterolemica prima di iniziare il trattamento con simvastatina; occorre continuare questa dieta durante il trattamento con simvastatina. L’intervallo posologico raccomandato e’ 10-40 mg/die; la dose massima raccomandata e’ 40 mg/die. Le dosi devono essere individualizzate in base all’obiettivo terapeutico raccomandato secondo le raccomandazioni per il trattamento pediatrico. Gli aggiustamenti della dose devono essere effettuati a intervalli di 4 o piu’ settimane. L’esperienza con il farmaconei bambini in eta’ prepuberale e’ limitata.

Conservazione

Conservare a temperatura inferiore a 30 gradi C.

Avvertenze

La simvastatina puo’ occasionalmente causare miopatia. La miopatia simanifesta a volte come rabdomiolisi e si sono molto raramente verificati effetti fatali. Non misurare i livelli di CK dopo esercizio intensoo in presenza di qualsiasi causa alternativa di aumento di CK. Se i livelli di CK sono significativamente elevati al basale questi vanno rimisurati dopo 5-7 giorni per conferma dei risultati. Prescrivere le statine con cautela in pazienti con fattori predisponenti per la rabdomiolisi. Misurare il livello di CK prima di iniziare il trattamento neicasi seguenti: anziani (eta’ >= 65 anni), sesso femminile, compromissione renale, ipotiroidismo non controllato, anamnesi personale o familiare di disturbi muscolari ereditarie, presenza di episodi pregressi ditossicita’ muscolare con una statina o un fibrato, abuso di alcool. Se il paziente ha avuto una precedente esperienza di disturbi muscolaridurante il trattamento con un fibrato o una statina, iniziare il trattamento con un membro differente della classe solo con cautela. Se i livelli di CK sono significativamente elevati al basale, il trattamentonon deve essere iniziato. Se durante il trattamento con statine il paziente riferisce la comparsa di dolore, debolezza o crampi muscolari,occorre misurare i livelli di CK. In caso di livelli significativamente elevati di CK, in assenza di esercizio fisico intenso, occorre interrompere la terapia. Occorre considerare l’interruzione del trattamento, inoltre, se i sintomi muscolari sono gravi e causano fastidio quotidiano, anche se i valori di CK risultano < 5 volte il limite superiorealla norma. Occorre interrompere il trattamento in caso di sospetto dimiopatia per qualsiasi altro motivo. Solo se la sintomatologia regredisce e i livelli di CK tornano alla normalita’, si puo’ prendere in considerazione la reintroduzione della statina o l’introduzione di una statina alternativa alla dose piu’ bassa e sotto stretto monitoraggio.Si raccomanda che i livelli di CK siano misurati periodicamente poiche’ essi potrebbero essere utili per identificare casi subclinici di miopatia. Tuttavia, non vi e’ alcuna certezza che tale monitoraggio possaprevenire la miopatia. La terapia con simvastatina deve essere temporaneamente interrotta qualche giorno prima di interventi chirurgici dielezione importanti e in caso di comparsa di qualsiasi condizione medica o chirurgica importante. L’uso concomitante di simvastatina con potenti inibitori del CYP3A4 e’ controindicato. Se il trattamento con itraconazolo, ketoconazolo, eritromicina, claritromicina o telitromicinanon puo’ essere evitato, la terapia con simvastatina deve essere interrotta durante il corso del trattamento. Inoltre, si deve agire con cautela quando si associa la simvastatina con alcuni altri inibitori menopotenti del CYP3A4: ciclosporina, verapamil, diltiazem. Deve essere evitata l’assunzione concomitante di succo di pompelmo e simvastatina.La dose di simvastatina non deve superare i 10 mg/die in pazienti in terapia concomitante con ciclosporina, danazolo, o gemfibrozil. L’uso in associazione di simvastatina con gemfibrozil deve essere evitato a meno che i benefici non siano superiori agli aumentati rischi. I benefici dell’uso di simvastatina 10 mg/die in associazione con altri fibrati (eccetto il fenofibrato), ciclosporina o danazolo devono essere valutati. Si deve agire con cautela quando viene prescritto il fenofibratocon la simvastatina, in quanto entrambi i farmaci possono causare miopatia se somministrati da soli. L’uso concomitante di simvastatina a dosi superiori a 20 mg/die con amiodarone o verapamil deve essere evitato a meno che i benefici clinici non siano superiori all’aumento del rischio di miopatia. L’uso concomitante di simvastatina a dosaggi superiori a 40 mg/die con diltiazem o amlodipina deve essere evitato a menoche i benefici clinici non siano verosimilmente superiori all’aumentodel rischio di miopatia. Rari casi di miopatia/rabdomiolisi sono stati associati con la somministrazione concomitante di inibitori della HMG-CoA reduttasi e di dosi di niacina (acido nicotinico) in grado di modificare il profilo lipidico (>= 1 g/die), entrambi possono causare miopatia quando somministrati da soli. Monitorare attentamente i pazienti per qualsiasi segno o sintomo di dolore muscolare, sensibilita’, o debolezza, in particolare durante i mesi iniziali della terapia e quando la dose di uno o dell’altro medicinale viene aumentata. Se l’associazione si dimostra necessaria, i pazienti trattati con acido fusidico esimvastatina devono essere posti sotto stretto monitoraggio. Puo’ essere considerata l’interruzione temporanea del trattamento con simvastatina. Eseguire esami di funzionalita’ epatica prima di iniziare il trattamento e, in seguito, quando indicato dal punto di vista clinico. Ipazienti per i quali e’ stata stabilita una dose di 80 mg devono essere sottoposti a un ulteriore test prima della somministrazione, 3 mesidopo l’inizio della somministrazione della dose di 80 mg, e in seguitocon cadenza periodica per il primo anno di trattamento. Attenzione particolare deve essere posta a quei pazienti che sviluppano elevati livelli di transaminasi sieriche, e in questi pazienti, le rilevazioni debbono essere ripetute prontamente e quindi eseguite piu’ frequentemente. Se i livelli delle transaminasi evidenziano un aumento, la simvastatina deve essere sospesa. Il prodotto deve essere usato con cautela inpazienti che consumano quantita’ sostenute di alcool. Aumenti moderati delle transaminasi sieriche sono stati segnalati a seguito di trattamento con simvastatina; non e’ stata richiesta l’interruzione della terapia. Se si sospetta che un paziente abbia sviluppato una malattia interstiziale polmonare, la terapia con la statina deve essere interrotta. La sicurezza e l’efficacia della simvastatina in pazienti dai 10 ai17 anni di eta’ con ipercolesterolemia familiare eterozigote sono state valutate in uno studio clinico controllato in ragazzi adolescenti in stadio di Tanner II e superiore e in ragazze in post- menarca da almeno un anno. In questa popolazione non sono state studiate dosi superiori ai 40 mg. In questo studio non c’e’ stato alcun effetto rilevabilesulla crescita o sulla maturazione sessuale nei ragazzi o ragazze adolescenti, o alcun effetto sulla durata del ciclo mestruale nelle ragazze. Alle adolescenti si devono dare consigli su metodi contraccettiviappropriati durante la terapia In pazienti di eta’ inferiore ai 18 anni, non sono state studiate l’efficacia e la sicurezza di un trattamento di durata superiore alle 48 settimane e non sono noti gli effetti alungo termine sulla maturazione fisica, intellettuale, e sessuale. Lasimvastatina non e’ stata studiata in pazienti di eta’ inferiore ai 10anni, e neppure nei bambini in eta’ prepuberale e nelle ragazze in pre-menarca. Questo prodotto contiene lattosio.

Interazioni

Studi di interazione sono stati effettuati solo sugli adulti. >>Interazioni farmacodinamiche. Interazioni con farmaci ipolipemizzanti che possono causare miopatia quando somministrati da soli Il rischio di miopatia, inclusa la rabdomiolisi, risulta aumentato nel corso della somministrazione concomitante con fibrati. Inoltre, vi e’ un’interazione farmacocinetica con gemfibrozil che porta a un aumento dei livelli plasmatici di simvastatina. Quando simvastatina e fenofibrato vengono somministrati in concomitanza non vi e’ evidenza che il rischio di miopatiasia superiore alla somma dei rischi individuali connessi a ciascuno dei due farmaci. Per gli altri fibrati non sono disponibili dati adeguati di farmacovigilanza e farmacocinetica. Rari casi di miopatia/rabdomiolisi sono stati associati con la somministrazione concomitante di simvastatina e di dosi di niacina in grado di modificare il profilo lipidico (>= 1 g/die). >>Interazioni farmacocinetiche. Farmaci che interagiscono con simvastatina. I potenti inibitori del CYP3A4 (itraconazolo,ketoconazolo, eritromicina, claritromicina, telitromicina, inibitoridella proteasi dell’HIV, nefazodone) sono controindicati con simvastatina. Evitare l’associazioen con gemfibrozil, ma se necessario non superare 10 mg/die di simvastatina. Ciclosporina, danazolo, altri fibrati(eccetto fenofibrato): non osuperare 10 mg/die di simvastatina. Amiodarone, verapamil: non superare 20 mg/die di simvastatina. Diltiazem, amlodipina: non superare 40 mg/die di simvastatina. Acido fusidico: i pazienti devono essere tenuti sotto stretto monitoraggio. Puo’ essere considerata l’interruzione temporanea del trattamento con simvastatina.Succo di pompelmo: evitare di bere succo di pompelmo quando si assumesimvastatina. >>Effetti della simvastatina sulla farmacocinetica di altri medicinali: la simvastatina non ha un effetto inibitorio sul citocromo P450 3A4. Non e’ pertanto attesa una azione della simvastatina sulle concentrazioni plasmatiche delle sostanze metabolizzate attraversoil citocromo P450 3A4. Anticoagulanti orali: in due studi clinici, uno in volontari normali e l’altro in pazienti ipercolesterolemici, la simvastatina 20-40 mg/die ha avuto un modesto effetto di potenziamentodegli anticoagulanti cumarinici: il tempo di protrombina riportato come International Normalized Ratio (INR) e’ aumentato da un basale di 1,7 a 1,8 e da un basale di 2,6 a 3,4 nei volontari e nei pazienti in studio, rispettivamente. Sono stati segnalati casi molto rari di INR elevata. Nei pazienti trattati con anticoagulanti cumarinici, il tempo diprotrombina deve essere determinato prima di iniziare il trattamentocon simvastatina e abbastanza frequentemente nel corso delle prime fasi della terapia in modo da assicurare che non si verifichi alcuna alterazione significativa del tempo di protrombina. Una volta documentatoun tempo di protrombina stabile, i tempi di protrombina possono esseremonitorati agli intervalli raccomandati abitualmente per i pazienti in terapia con anticoagulanti cumarinici. Se la dose di simvastatina viene modificata o la somministrazione viene interrotta occorre ripeterela medesima procedura. La terapia con simvastatina non e’ stata associata a sanguinamento o ad alterazioni del tempo di protrombina in pazienti non in terapia con anticoagulanti.

Effetti Indesiderati

Esami diagnostici. Raro: aumenti delle transaminasi sieriche (alaninaaminotransferasi, aspartato aminotransferasi, gamma-glutamil transpeptidasi), aumenti della fosfatasi alcalina; aumenti dei livelli della CKsierica. Patologie del sistema emolinfopoietico. Raro: anemia. Patologie del sistema nervoso. Raro: cefalea, parestesia, capogiro, neuropatia periferica; molto raro: alterazione della memoria. Patologie gastrointestinali. Raro: stipsi, dolore addominale, meteorismo, dispepsia, diarrea, nausea, vomito, pancreatite. Patologie della cute e del tessuto sottocutaneo. Raro: eruzione cutanea, prurito, alopecia. Patologie del sistema muscoloscheletrico e del tessuto connettivo. Raro: miopatia*, rabdomiolisi, mialgia, crampi muscolari. Patologie sistemiche e condizioni relative alla sede di somministrazione. Raro: astenia. E’ stata segnalata raramente una apparente sindrome da ipersensibilita’ che ha incluso alcune delle seguenti caratteristiche: angioedema, sindromelupus-simile, polimialgia reumatica, dermatomiosite, vasculite, trombocitopenia, eosinofilia, aumento della VES, artrite ed artralgia, orticaria, fotosensibilita’, febbre, vampate, dispnea e malessere. Patologie epatobiliari. Raro: epatite/ittero; molto raro: insufficienza epatica. Disturbi psichiatrici. Molto raro: insonnia. I seguenti effetti avversi sono stati riportati con alcune statine. Disturbi del sonno, compresi insonnia e incubi, perdita della memoria, disfunzione sessuale, depressione. Casi eccezionali di malattia interstiziale polmonare, soprattutto con la terapia a lungo termine. Bambini e adolescenti (eta’ 10-17 anni): in uno studio di 48 settimane effettuato su bambini e adolescenti (ragazzi in stadio di Tanner II e superiore e ragazze in post-menarca da almeno un anno) dai 10 ai 17 anni di eta’ con ipercolesterolemia familiare eterozigote (n = 175), il profilo di sicurezza e tollerabilita’ del gruppo trattato con il farmaco e’ stato generalmente simile a quello del gruppo trattato con placebo. Non sono noti gli effettia lungo termine sulla maturazione fisica, intellettuale, e sessuale.Al momento non sono disponibili dati sufficienti dopo un anno di trattamento.

Gravidanza E Allattamento

Il medicinale e’ controindicato durante la gravidanza. La sicurezza nelle donne in gravidanza non e’ stata stabilita. Non sono stati condotti studi clinici controllati con simvastatina nelle donne in gravidanza. Sono state ricevute segnalazioni rare di anomalie congenite a seguito di esposizione intrauterina agli inibitori della HMG-CoA reduttasi.Tuttavia, in un’analisi prospettiva di circa 200 gravidanze esposte durante il primo trimestre a SIVASTIN o ad un altro inibitore della HMG-CoA reduttasi strettamente correlato, l’incidenza di anomalie congenite e’ risultata paragonabile a quella osservata nella popolazione generale. Questo numero di gravidanze e’ stato statisticamente sufficientead escludere un aumento nelle anomalie congenite pari a 2,5 volte o superiore rispetto all’incidenza di base. Sebbene non vi sia alcuna evidenza che l’incidenza di anomalie congenite nella progenie dei pazientitrattati con SIVASTIN od altri inibitori della HMG-CoA reduttasi strettamente correlati differisca da quella osservata nella popolazione generale, il trattamento delle madri con il prodotto puo’ ridurre nel feto i livelli del mevalonato, un precursore della biosintesi del colesterolo. L’aterosclerosi e’ un processo cronico e abitualmente l’interruzione dei farmaci ipolipemizzanti durante la gravidanza dovrebbe avereun impatto limitato sul rischio a lungo termine associato con la ipercolesterolemia primaria. Per queste ragioni, SIVASTIN non deve essereusato in donne in gravidanza, che desiderano una gravidanza o sospettino uno stato di gravidanza. Il trattamento deve essere sospeso per ladurata della gravidanza o fino a che non sia stato determinato che ladonna non e’ in gravidanza. Non e’ noto se la simvastatina o i suoi metaboliti vengono escreti nel latte materno. Poiche’ molti farmaci vengono escreti nel latte materno e poiche’ potrebbero verificarsi gravi reazioni avverse, le donne che assumono il farmaco non devono allattare.

Leggi anche:

Lo staff di Medicina OnLine

Se ti è piaciuto questo articolo e vuoi essere aggiornato sui nostri nuovi post, metti like alla nostra pagina Facebook o seguici su Twitter, su Instagram o su Pinterest, grazie!

Synthol per gonfiare i muscoli: cos’è e quali pericoli nasconde

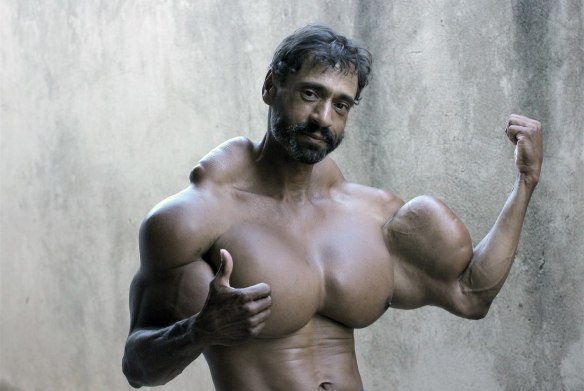
MEDICINA ONLINE SYNTHOL BICIPITI GONFIARE OLIO BODYBUILDER APUTAZIONE BRACCIA PALESTRA MUSCOLI INIEZIONI RISCHI DANNO AUMENTARE IPERTROFIA Romario Dos Santos Alves.jpgIl Synthol (anche chiamato Site enhancement oil) è una sostanza inserita all’interno della categoria sostanze dopanti, ma a differenza di tutte le altre non apporta un reale beneficio all’organismo, né aumenta le prestazioni, quindi il soggetto che la usa non ha un aumento di potenza, né di resistenza. La sua funzione, in campo sportivo, è quella di gonfiare i muscoli venendo iniettata direttamente in loco, dando l’illusione di una grande quantità di massa magra, che in realtà non esiste.
Il Synthol, che fu preparato per la prima volta dal tedesco Chris Clark, è una sostanza oleosa composta al 95% da acidi grassi a media catena che il corpo umano non è in grado di assimilare e quindi permane nei muscoli per molto tempo facendoli sembrare più “grossi” per lunghi periodi, anche mesi. L’effetto non è immediato, ma richiede di essere iniettato più volte fino al raggiungimento di un livello soddisfacente di grandezza ed apparente ispessimento del muscolo. Il Synthol non contiene steroidi.

Rischi dell’uso di Synthol per l’estetica e la mente

Il Synthol ha riscosso molto successo tra alcuni body builder proprio perché – se usato in modo adeguato – permette di fare da “riempitivo” e risolvere problemi di simmetria o gonfiare parti del corpo non adeguatamente sviluppate rispetto al resto del corpo (esempio tipico: i polpacci sottodimensionati rispetto al resto della gamba). Il principale rischio estetico è quello di esagerare, con il rischio di gonfiare troppo alcune parti del corpo andando a minare la bellezza e l’armonia della figura generale, come l’esempio grottesco ed innaturale che vedete nella foto in alto, che appare finto anche ai non addetti ai lavori. Il rischio “psicologico” principale è invece quello di allenarsi con poca convinzione, sapendo che, in caso di deficit di un certo muscolo, il Synthol può risolvere il problema. Altro rischio è la dipendenza psicologica: quando l’effetto svanisce e non ci si vede più “grossi” il primo pensiero è quello di “riempirsi” di nuovo, più e più volte.

Rischi dell’uso di Synthol per la salute

Essendo un metodo molto invasivo crea un muscolo flaccido e molle, inoltre appare senza vita e perennemente contratto, creando gravi danni alle articolazioni. Gli effetti collaterali sono infezioni, cisti, trombi, paralisi delle fibre muscolari ed ascessi e se la sostanza viene iniettata in vena o in arteria crea emboli che portano all’infarto. Il caso più sconvolgente è quello del culturista statunitense Gregg Valentino, il quale ha raggiunto il record dei bicipiti più sviluppati al mondo facendo uso di questa sostanza. Tuttavia, dopo un’infezione al muscolo bicipite destro e un suo maldestro tentativo di salvare la situazione, ha dovuto subire un’operazione chirurgica per evitargli l’amputazione delle braccia.

Leggi anche:

Dott. Emilio Alessio Loiacono
Medico Chirurgo
Direttore dello Staff di Medicina OnLine

Se ti è piaciuto questo articolo e vuoi essere aggiornato sui nostri nuovi post, metti like alla nostra pagina Facebook o unisciti al nostro gruppo Facebook o ancora seguici su Twitter, su Instagram o su Pinterest, grazie!

Formistin (cetirizina) 10mg/ml gocce orali, foglietto illustrativo

MEDICINA ONLINE FARMACO FARMACIA PHARMACIST PHOTO PIC IMAGE PHOTO PICTURE HI RES COMPRESSE INIEZIONE SUPPOSTA PER OS SANGUE INTRAMUSCOLO CUORE PRESSIONE DIABETE CURA TERAPIA FARMACOLOGICDenominazione

FORMISTIN 10 MG/ML GOCCE ORALI, SOLUZIONE

Categoria Farmacoterapeutica

Antistaminici per uso sistemico.

Principi Attivi

Cetirizina dicloridrato.

Eccipienti

Glicerolo; glicole propilenico; saccarina sodica; metile paraidrossibenzoato (E 218); propile paraidrossibenzoato (E 216); sodio acetato; acido acetico glaciale; acqua depurata.

Indicazioni

In adulti e pazienti pediatrici, a partire da 2 anni di eta’: trattamento dei sintomi nasali e oculari della rinite allergica stagionale e perenne; trattamento sintomatico dell’orticaria cronica idiopatica.

Controindicazioni/Eff.Secondar

Ipersensibilita’ al principio attivo, ad uno qualsiasi degli eccipienti, all’idrossizina o a qualunque derivato della piperazina; pazienti con grave insufficienza renale con clearance della creatinina inferiorea 10 ml/min.

Posologia

Bambini di eta’ compresa tra 2 e 6 anni: 2,5 mg due volte al giorno (5gocce due volte al giorno). Bambini di eta’ compresa tra 6 e 12 anni:5 mg due volte al giorno (10 gocce due volte al giorno). Adulti e ragazzi di eta’ superiore ai 12 anni: 10 mg una volta al giorno (20 gocce). Le gocce devono essere depositate su un cucchiaio o diluite in acqua e assunte per via orale. Se si utilizza la diluizione, si deve considerare che il volume di acqua aggiunto alle gocce deve essere in quantita’ tale da poter essere assunto dal paziente, specialmente per la somministrazione pediatrica. La soluzione diluita deve essere somministrata immediatamente. Pazienti anziani: sulla base dei dati disponibili,nei soggetti anziani con funzionalita’ renale normale non risulta necessaria alcuna riduzione della dose. Pazienti con insufficienza renaledi grado da moderato a grave : non sono disponibili dati che documentino il rapporto efficacia/sicurezza nei pazienti con insufficienza renale. Poiche’ la cetirizina e’ prevalentemente escreta per via renale,nei casi in cui non possono essere utilizzati trattamenti alternativi,gli intervalli tra le dosi devono essere personalizzati in base allafunzionalita’ renale. Per utilizzare tale posologia, e’ necessario avere una stima della clearance della creatinina (CL cr ) del paziente espressa in ml/min. La CL cr (ml/min) puo’ essere ricavata partendo dalvalore della creatinina sierica (mg/dl) usando la seguente formula: clcr uguale [140- eta’ (anni)] x peso (kg) diviso 72 x creatinina sierica (mg/dl) (x 0,85 per le donne). Clcr >= 80 ml/min normale: 10 mg unavolta al giorno; clcr 50-79 ml/min lieve: 10 mg una volta al giorno; clcr 30-49 ml/min moderata: 5 mg una volta al giorno; clcr < 30 ml/mingrave: 5 mg una volta ogni 2 giorni; clcr < 10 malattia renale all’ultimo stadio – pazienti in dialisi: controindicata. Nei pazienti pediatrici affetti da insufficienza renale, la dose dovra’ essere adattata individualmente, tenendo in considerazione la clearance renale, eta’ e il peso corporeo del paziente. Pazienti con insufficienza epatica: i pazienti affetti solo da insufficienza epatica non necessitano di alcunadattamento della posologia. Pazienti con insufficienza epatica e renale: si raccomanda un adattamento della posologia.

Conservazione

Conservare a temperatura non superiore a 25 gradi C.

Avvertenze

Alle dosi terapeutiche, non sono state evidenziate interazioni clinicamente significative con alcool (per livelli ematici di alcool di 0,5 g/l). Tuttavia, si raccomanda cautela in caso di assunzione concomitante di alcool. Si raccomanda cautela nei pazienti epilettici e nei pazienti a rischio di convulsioni. Il metilparaidrossibenzoato e il propilparaidrossibenzoato contenuti nelle gocce orali 10 mg/ml possono causare reazioni allergiche (talora ritardate). A causa della quantita’ di alcuni eccipienti nella formulazione, la soluzione orale non e’ raccomandata nei bambini di eta’ inferiore a 2 anni. I test cutanei per l’allergia sono inibiti dagli antistaminici ed e’ richiesto un periodo di wash-out (di 3 giorni) prima di effettuarli.

Interazioni

Per il profilo farmacocinetico, farmacodinamico e di tollerabilita’ della cetirizina, non sono previste interazioni con questo antistaminico. Negli studi di interazione farmaco-farmaco, in effetti, non sono state riportate ne’ interazioni farmacodinamiche ne’ interazioni farmacocinetiche significative, in particolare con pseudoefedrina o teofillina(400 mg/die). Il grado di assorbimento della cetirizina non viene ridotto dall’assunzione di cibo, sebbene la percentuale di assorbimento sia diminuita.

Effetti Indesiderati

Studi clinici hanno mostrato che la cetirizina al dosaggio raccomandato ha effetti indesiderati minori a livello del SNC, che includono sonnolenza, affaticamento, capogiri e cefalea. In qualche caso, e’ stata riportata stimolazione paradossa del SNC. Benche’ la cetirizina sia uninibitore selettivo dei recettori H 1 periferici e sia relativamente priva di attivita’ anticolinergica, sono stati segnalati rari casi di difficolta’ nella minzione, disturbi dell’accomodazione dell’occhio e secchezza delle fauci. Sono stati segnalati rari casi di funzionalita’epatica anomala con innalzamento degli enzimi epatici accompagnato dabilirubina elevata, nella maggior parte dei quali risolti a seguito diinterruzione del trattamento di cetirizina dicloridrato. Nell’ambitodi sperimentazioni cliniche controllate in doppio cieco o di studi difarmacologia clinica, nei quali sono stati confrontati gli effetti dicetirizina verso placebo o altri antistaminici al dosaggio raccomandato (10 mg al giorno per la cetirizina) per le quali sono disponibili dati quantitativi di sicurezza. In base a questi dati, nell’ambito di sperimentazioni controllate verso placebo sono stati segnalati i seguenti eventi avversi con una incidenza pari o superiore all’1,0 % con cetirizina 10 mg. Organismo nel suo insieme – patologie generali: affaticamento. Patologie del sistema nervoso centrale e periferico: capogiri,cefalea. Patologie del sistema gastro-intestinale: dolore addominale,secchezza delle fauci, nausea. Disturbi psichiatrici: sonnolenza. Patologie del sistema respiratorio: faringite. Sebbene statisticamente l’incidenza della sonnolenza con la cetirizina fosse piu’ comune che conil placebo, tale evento e’ risultato di entita’ da lieve a moderata nella maggioranza dei casi. Ulteriori studi in cui sono state effettuateprove obiettive hanno dimostrato che le usuali attivita’ quotidiane non vengono compromesse alla dose giornaliera raccomandata, nei volontari sani giovani. Reazioni avverse con una incidenza pari o superiore all’1 % nei bambini di eta’ compresa tra 6 mesi e 12 anni, in studi clinici controllati verso placebo o studi di farmacologia clinica. Patologie del sistema gastro-intestinale: diarrea. Disturbi psichiatrici: sonnolenza. Patologie del sistema respiratorio: rinite. Organismo nel suo insieme – patologie generali: affaticamento. >>Esperienza post-marketing. Gli effetti indesiderati sono descritti secondo la classificazione MedDRA per sistemi e organi e in accordo con la frequenza definitasulla base dell’esperienza post-marketing. Le frequenze sono definitecome segue: molto comune (>=1/10); comune (>=1/100, <1/10); non comune(>=1/1.000, <1/100); raro (>=1/10.000, <1/1.000); molto raro (<1/10.000), non nota. Patologie del sistema emolinfopoietico. Molto raro: trombocitopenia. Disturbi del sistema immunitario. Raro: ipersensibilita’; molto raro: shock anafilattico. Disturbi psichiatrici. Non comune: agitazione; rari: aggressivita’, confusione, depressione, allucinazione, insonnia; molto raro: tic. Patologie del sistema nervoso. Non comune: parestesia; rari: convulsioni, disordini dei movimenti; molto rari:disgeusia, sincope, tremore, distonia, discinesia; non nota: amnesia,compromissione della memoria. Patologie dell’occhio. Molto rari: disturbo dell’accomodazione, visione offuscata, oculorotazione. Patologie cardiache. Raro: tachicardia. Patologie gastrointestinali. Non comune:diarrea. Patologie epatobiliari. Raro: funzionalita’ epatica alterata(innalzamento delle transaminasi, della fosfatasi alcalina, della gamma-GT e della bilirubina). Patologie della cute e del tessuto sottocutaneo. Non comuni: prurito, rash; raro: orticaria; molto rari: edema angioneurotico, eruzione fissa da farmaci. Patologie renali e urinarie. Molto rari: disuria, enuresi. Patologie sistemiche e condizioni relative alla sede di somministrazione. Non comuni: astenia, malessere; raro:edema. Esami diagnostici. Raro: aumento di peso.

Gravidanza E Allattamento

Per cetirizina sono disponibili pochissimi dati clinici su gravidanzeesposte al trattamento. Studi sugli animali non mostrano effetti dannosi diretti o indiretti per quanto riguarda la gravidanza, lo sviluppoembrionale/fetale, il parto o lo sviluppo post-natale. La prescrizionea donne in gravidanza o che allattano deve essere effettuata con cautela. Cetirizina e’ escreta nel latte materno a concentrazioni che rappresentano dal 25% al 90% di quelle misurate nel plasma, a seconda deltempo di campionamento dopo la somministrazione. Pertanto la prescrizione a donne che allattano deve essere effettuata con cautela.

Leggi anche:

Lo staff di Medicina OnLine

Se ti è piaciuto questo articolo e vuoi essere aggiornato sui nostri nuovi post, metti like alla nostra pagina Facebook o seguici su Twitter, su Instagram o su Pinterest, grazie!

Cetirizina 10mg compresse e gocce, foglietto illustrativo

MEDICINA ONLINE FARMACO FARMACIA PHARMACIST PHOTO PIC IMAGE PHOTO PICTURE HI RES COMPRESSE INIEZIONE SUPPOSTA PER OS SANGUE INTRAMUSCOLO CUORE PRESSIONE DIABETE CURA TERAPIA FARMACOLOGICA EFFETTI COLLATERALI CONTRODenominazione

CETIRIZINA PENSA

Categoria Farmacoterapeutica

Antistaminici.

Principi Attivi

Cetirizina dicloridrato.

Eccipienti

Compresse da 10 mg: lattosio monoidrato, cellulosa microcristallina, silice colloidale anidra, magnesio stearato, sodio amido glicolato.

Gocce orali, soluzione da 10 mg/ml: glicerolo 85%, glicole propilenico, saccarina sodica, metile paraidrossibenzoato, propile paraidrossibenzoato, sodio acetato triidrato, acido acetico glaciale, acqua depurata.

Indicazioni

Trattamento sintomatico delle riniti e delle congiuntiviti stagionali,della rinite cronica allergica e dell’orticaria di origine allergica.La forma farmaceutica Gocce orali, soluzione puo’ essere utilizzata anche nei bambini a partire da 1 anno di eta’.

Controindicazioni/Eff.Secondar

Ipersensibilita’ al principio attivo, all’idrossizina o ai derivati della piperazina, o ad uno qualsiasi degli eccipienti. Pazienti con grave compromissione della funzionalita’ renale (clearance della creatinina inferiore a 10 ml/min).

Posologia compresse

Adulti e bambini al di sopra dei 12 anni: generalmente 10 mg una volta al giorno. Le compresse devono essere inghiottite con un bicchiere d’acqua.

Posologia gocce orali, soluzione

Adulti e bambini al di sopradei 12 anni: generalmente 10 mg (20 gocce) una volta al giorno. Bambini di eta’ compresa tra 6 e 12 anni: per un peso uguale o inferiore a30 Kg, 5 mg/die (10 gocce) in un’unica somministrazione. Per un peso superiore a 30 Kg, 10 mg/die (20 gocce) in una o due somministrazioni.Bambini di eta’ compresa tra 2 e 6 anni: 2,5 mg (5 gocce) due volte algiorno o 5 mg (10 gocce) in un’unica somministrazione. Bambini di eta’ compresa tra 1 e 2 anni: 2,5 mg (5 gocce) due volte al giorno. Pazienti anziani: sulla base dei dati disponibili, nei soggetti anziani confunzionalita’ renale normale non risulta necessaria alcuna riduzionedella dose. Pazienti con insufficienza renale di grado da moderato a grave: nei pazienti adulti la posologia deve essere adattata in base alla funzionalita’ renale: moderato: CL cr = 30-49 ml/min 5 mg una voltaal giorno; grave: CL cr < 30 ml/min 5 mg una volta ogni due giorni. Nei pazienti pediatrici affetti da insufficienza renale, la dose dovra’essere adattata individualmente, tenendo in considerazione la clearance renale e il peso corporeo del paziente. Pazienti con insufficienzaepatica: i pazienti affetti solo da insufficienza epatica lieve non necessitano di alcun adattamento della posologia. La dose deve essere dimezzata nei pazienti con insufficienza di grado moderato e grave. Pazienti con insufficienza epatica e renale: si raccomanda un adattamentodella posologia.


Avvertenze

Alle dosi terapeutiche, non sono state evidenziate interazioni clinicamente significative con alcool (per livelli ematici di alcool di 0,5 g/l). Tuttavia, si raccomanda cautela in caso di assunzione concomitante di alcool. Le compresse da 10 mg contengono lattosio. I pazienti affetti da rari problemi ereditari di intolleranza al galattosio, da deficit di Lapp lattasi, o da malassorbimento di glucosio-galattosio, nondevono assumere questo medicinale.

Interazioni

Nessuna interazione farmacocinetica e’ stata osservata nel corso deglistudi condotti con cetirizina e pseudoefedrina, cimetidina, ketoconazolo, eritromicina ed azitromicina. In uno studio a dosi ripetute con teofillina (400 mg una volta al giorno) e’ stata osservata una lieve diminuzione (16%) nella clearance della cetirizina, mentre la distribuzione della teofillina non e’ risultata modificata dalla contemporanea somministrazione di cetirizina. Nessuna evidenza di interazioni avversedi tipo farmacodinamico e’ stata rilevata in studi con cetirizina e cimetidina, glipizide, diazepam e pseudoefedrina. Gli studi effettuatinon evidenziano interazioni avverse, rilevanti dal punto di vista clinico, con azitromicina, eritromicina, ketoconazolo, teofillina e pseudoefedrina. In particolare, la somministrazione concomitante di cetirizina con macrolidi o ketoconazolo non ha mai dato luogo a variazioni clinicamente rilevanti dell’ECG. L’assunzione di cibo non riduce l’entita’ dell’assorbimento di cetirizina benche’ ne sia diminuita la velocita’ di assorbimento.

Effetti Indesiderati

A differenza degli antistaminici di prima generazione, l’entita’ del passaggio di cetirizina nel sistema nervoso centrale e’ ridotta e causasedazione di grado marcatamente minore. In taluni casi e’ stata riferita stimolazione paradossa del sistema nervoso centrale. Sono stati segnalati rari casi di epatite e di alterazione della funzione epatica con innalzamento degli enzimi epatici accompagnato da un aumento dellabilirubinemia, nella maggior parte dei casi risolti a seguito di interruzione del trattamento. Sperimentazioni cliniche Nell’ambito di sperimentazioni cliniche controllate in doppio cieco o di studi di farmacologia clinica, nei quali sono stati confrontati gli effetti di cetirizina con placebo o altri antistaminici alle dosi consigliate (10 mg al giorno per la cetirizina) e per cui sono disponibili dati quantitatividi sicurezza, sono stati trattati con cetirizina piu’ di 3200 soggetti. In base a questi dati, nell’ambito di sperimentazioni controllate contro placebo sono stati segnalati i seguenti eventi avversi con una incidenza >=1,0% nel corso di trattamento con cetirizina 10 mg: affaticamento, capogiri, cefalea, dolori addominali, secchezza delle fauci, nausea, sonnolenza, faringite. Sebbene l’incidenza della sonnolenza fosse statisticamente piu’ comune che con il placebo, tale evento risultava di entita’ da lieve a moderata nella maggioranza dei casi. Ulterioristudi in cui sono state effettuate prove obiettive hanno dimostrato che le usuali attivita’ quotidiane non vengono compromesse alla dose giornaliera consigliata, nei volontari sani giovani. Reazioni avverse con una incidenza >=1,0% nei bambini di eta’ compresa tra 6 mesi e 12 anni, in studi clinici controllati verso placebo o studi di farmacologiaclinica, sono le seguenti: diarrea, sonnolenza, rinite, affaticamento. Esperienza post-marketing In aggiunta agli eventi avversi riscontrati nel corso degli studi clinici, elencati nel paragrafo precedente, dopo l’introduzione in commercio del prodotto sono stati riferiti casi isolati delle reazioni avverse di seguito riportate: trombocitopenia, tachicardia, disturbo dell’accomodamento, visione offuscata, diarrea, astenia, malessere, edema, shock anafilattico, ipersensibilita’, funzionalita’ epatica anormale (innalzamento delle transaminasi, della fosfatasi alcalina, delle gamma-GT e della bilirubina), aumento ponderale,convulsioni, disgeusia, parestesia, sincope, aggressivita’, agitazione, confusione, depressione, insonnia, difficolta’ di minzione, edema angioneurotico, prurito, rash, orticaria. I dati disponibili non sono sufficienti per stimarne l’incidenza nella popolazione da trattare.

Gravidanza E Allattamento

Nessun effetto dannoso e’ stato osservato nel corso degli studi sugli animali. Le conoscenze sull’uso di cetirizina durante la gravidanza sono limitate. Come per altri farmaci, la sua somministrazione nella donna in stato di gravidanza deve essere evitata. Qualora il farmaco venga inavvertitamente assunto durante la gravidanza non sono attesi effetti dannosi, ma il trattamento deve essere sospeso immediatamente. L’assunzione di cetirizina e’ controindicata durante l’allattamento, in quanto viene escreta nel latte materno.

Leggi anche:

Lo staff di Medicina OnLine

Se ti è piaciuto questo articolo e vuoi essere aggiornato sui nostri nuovi post, metti like alla nostra pagina Facebook o seguici su Twitter, su Instagram o su Pinterest, grazie!

Fexofenadina 180mg compresse, foglietto illustrativo

MEDICINA ONLINE FARMACO FARMACIA PHARMACIST PHOTO PIC IMAGE PHOTO PICTURE HI RES COMPRESSE INIEZIONE SUPPOSTA PER OS SANGUE INTRAMUSCOLO CUORE PRESSIONE DIABETE CURA TERAPIA FARMACOLOGICA EFFETTI COLLATERALI CONTRODenominazione

FEXOFENADINA MYLAN GENERICS 180 MG COMPRESSE RIVESTITE CON FILM

Categoria Farmacoterapeutica

Antistaminici per uso sistemico.

Principi Attivi

Ogni compressa rivestita con film contiene 180 mg di fexofenadina cloridrato, equivalenti a 168 mg di fexofenadina.

Eccipienti

Nucleo della compressa: cellulosa microcristallina, croscarmellosa sodica, amido di mais, povidone, magnesio stearato. Rivestimento: ipromellosa (E 464), titanio diossido (E 171), macrogol 400, macrogol 4000, ferro ossido, giallo (E 172).

Indicazioni

Trattamento sintomatico dell’orticaria cronica idiopatica

Controindicazioni/Eff.Secondar

Ipersensibilita’ al principio attivo o ad uno qualsiasi degli eccipienti.

Posologia

Adulti e bambini oltre i 12 anni: 180 mg una volta al giorno. La compressa deve essere ingerita con una sufficiente quantita’ d’acqua. Bambini sotto i 12 anni: l’uso della fexofenadina cloridrato non e’ raccomandato a causa della mancanza di dati sulla sicurezza ed efficacia. Gruppi di pazienti a rischio: i dati sull’uso della fexofenadina cloridrato in soggetti anziani ed in pazienti con compromissione della funzionalita’ renale o epatica sono limitati. Non e’ necessario aggiustare ladose di fexofenadina cloridrato in questi gruppi di pazienti, tuttavia in questi casi deve essere usata con cautela.

Conservazione

Questo medicinale non richiede alcuna condizione particolare di conservazione.

Avvertenze

I pazienti con storia di malattia cardiovascolare in corso devono essere avvertiti che gli antistaminici appartengono ad una categoria di farmaci che sono stati associati con effetti indesiderati quali la tachicardia e palpitazioni. I dati relativi alla somministrazione in soggetti anziani ed in pazienti con compromissione della funzionalita’ renale o epatica sono limitati. La fexofenadina cloridrato deve essere usata con attenzione in tali gruppi di pazienti.

Interazioni

La fexofenadina e’ metabolizzata solo parzialmente (a livello epaticoo non epatico), e su questa base non e’ probabile alcuna interazione con medicinali metabolizzati con meccanismi epatici. La fexofenadina e’un substrato di P-gp (P-glycoprotein) ed OATP (proteine di trasporto): e’ stato riscontrato che la somministrazione contemporanea della fexofenadina cloridrato con l’eritromicina o il ketoconazolo aumenta di 2-3 volte i livelli plasmatici della fexofenadina. Queste variazioni non sono state accompagnate da alcun effetto sull’intervallo QT e non sono state associate ad alcun incremento degli effetti indesiderati a confronto con i prodotti medicinali somministrati singolarmente. Studi sugli animali hanno dimostrato che questo aumento sembra essere dovutoad un aumento di assorbimento gastrointestinale ed a una diminuzione della secrezione biliare o secrezione gastrointestinale, rispettivamente. E’ stato riscontrato che una singola dose di un’associazione di lopinavir-ritonavir (400 mg/100 mg) causa un aumento di 4 volte dell’areasotto la curva della fexofenadina, mentre allo stato stazionario il lopinavir/ritonavir aumenta l’area sotto la curva della fexofenadina di2,9 volte. In questi casi gli effetti indesiderati della fexofenadinapotrebbero aumentare. Non e’ nota alcuna interazione farmacodinamica.Non sono state osservate interazioni tra la fexofenadina e l’omeprazolo. La somministrazione di antiacidi contenenti alluminio e magnesio idrossido 15 minuti prima della somministrazione della fexofenadina haprovocato una riduzione della biodisponibilita’ della fexofenadina, molto probabilmente dovuta a legami nel tratto gastrointestinale. E’ consigliabile attendere 2 ore tra l’assunzione di antiacidi contenenti alluminio e magnesio idrossido e la somministrazione della fexofenadina.Esami allergologici: l’uso della fexofenadina cloridrato deve essereinterrotto tre giorni prima dei test allergologici (Prick test).

Effetti Indesiderati

Negli adulti, i seguenti effetti indesiderati sono stati riportati negli studi clinici, con un’incidenza simile a quella osservata con il placebo. Patologgie del sistema nervoso Comune (>=1/100 a <1/10): cefalea, sonnolenza, capogiri. Patologie gastrointestinali. Comune (>=1/100a <1/10): nausea, bocca secca. Patologie sistemiche e condizioni relative alla sede di somministrazione. Non comune (>=1/1000, <1/100): affaticamento. Negli adulti, i seguenti effetti indesiderati sono stati riportati nel corso del monitoraggio post-marketing. La frequenza con cui si presentano non e’ nota (non puo’ essere stimata dai dati disponibili). Disturbi del sistema immunitario: reazioni di ipersensibilita’ con manifestazioni di angioedema, oppressione al petto, di spnea, rossore ed anafilassi sistemica. Disturbi psichiatrici: insonnia, nervosismo, disturbi del sonno o incubi/sogni alterati (paroniria). Patologie cardiache: tachicardia, palpitazioni. Patologie gastrointestinali: diarrea. Patologie della cute e del tessuto sottocutaneo: eruzioni cutanee, orticaria, prurito.

Gravidanza E Allattamento

Non c’e’ esperienza d’uso della fexofenadina nelle donne in gravidanza. Studi limitati su animali non indicano effetti dannosi diretti o indiretti sulla gravidanza, sullo sviluppo embrionale/fetale, sul parto osullo sviluppo post-natale. La fexofenadina non deve essere usato durante la gravidanza, se non in caso di assoluta necessita’. Non vi sonodati sulla concentrazione nel latte materno dopo la somministrazionedella fexofenadina. Tuttavia, quando la terfenadina e’ stata somministrata a madri in allattamento, e’ stato rilevato che la fexofenadina passa nel latte materno. Pertanto, l’uso della fexofenadina non e’ raccomandato durante l’allattamento.

Leggi anche:

Lo staff di Medicina OnLine

Se ti è piaciuto questo articolo e vuoi essere aggiornato sui nostri nuovi post, metti like alla nostra pagina Facebook o seguici su Twitter, su Instagram o su Pinterest, grazie!